Мікробіом кишечника та фіброз органів
Jul 15, 2024
Анотація:Фіброз - це патологічний процес, пов'язаний з більшістюхронічні запальні захворювання. Це визначається як надмірне відкладеннябілки позаклітинного матриксуі може впливати майже на кожну тканину та систему органів в організмі. Фіброзно-проліферативні захворювання, такі якфіброз кишечника, цироз печінки, прогресуючі захворювання нирок, ізахворювання серцево-судинної системи, часто призводять до серйозних пошкоджень органів і є основною причиною захворюваності та смертності в усьому світі, для яких наразі немає ефективних методів лікування. За останнє десятиліття зростає кількість доказів, які підкреслюють, що мікробіом кишечника є головним гравцем у регуляції вродженої та адаптивної імунної системи, що має серйозні наслідки в патогенезі багатьох імуноопосередкованих розладів. Дисбактеріоз кишкової мікробіоти асоціюється з розвитком і прогресуванням фіброзних процесів у різних органах і, за прогнозами, є потенційною терапевтичною мішенню для лікування фіброзу. У цьому огляді ми узагальнюємо сучасні відомості щодо взаємозв’язку між кишковою мікробіотою та фіброзом органів, розглядаємо актуальність дієти при різних фіброзних захворюваннях та обговорюємо терапевтичні підходи, націлені на мікробіом кишечника, які зараз досліджуються.
Ключові слова:мікробіом кишечника; фіброз кишечника; фіброз печінки; фіброз нирок; фіброз легень; фіброз серця; дієта; терапевтичні стратегії
НОВИЙ РОСЛИННИЙ СОСТАВ ДЛЯФІБРОЗ НИРОК
1. Вступ
Фіброз є складним патологічним процесом, який є результатом надмірного відкладення компонентів позаклітинного матриксу (ECM) у відповідь на пошкодження тканин [1]. Це кінцевий патологічний результат більшості хронічних запальних захворювань і головний внесок у порушення функціонування органів і їх відмову [2]. Реакція фіброзної тканини може вражати майже кожну тканину та систему органів і є причиною до 45% усіх смертей у розвинених країнах [3]. Незважаючи на визнання серйозної проблеми охорони здоров’я в усьому світі, наразі доступно дуже мало методів лікування фіброзних розладів, і вони мають обмежену ефективність [3]. Після пошкодження тканини відбувається складний каскад подій, спрямованих на відновлення архітектури та функції тканини. Пошкодження клітин призводить до негайного вивільнення безлічі медіаторів запалення, таких як фактори росту, цитокіни та хемокіни, які сприяють інфільтрації лейкоцитів, активації фібробластів у міофібробласти (фібробласти, що секретують колаген, -експресують актин гладких м’язів (SMA)) та синтез компонентів ЕСМ. У випадках незначного та одноразового ушкодження підвищене відкладення компонентів ECM є тимчасовим, і після відновлення рани міофібробласти піддаються апоптозу, а репаративна відповідь припиняється. Проте, коли пошкодження є серйозним або тривалим, активація фібробластів зберігається як хронічний, неконтрольований процес, і компоненти ECM мають тенденцію до постійного накопичення, що призводить до утворення постійного фіброзного рубця, збою в роботі органів і, зрештою, до органної недостатності [1]. Міофібробласти є ключовими клітинними посередниками процесу репарації та основним фактором, відповідальним за секрецію більшості білків ECM. Ці клітини можуть утворюватися в результаті активації резидентних фібробластів і мезенхімальних клітин, але також можуть походити від великої кількості різних типів клітин, таких як клітини судинної стінки, ендотеліальні клітини, епітеліальні клітини, фіброцити (циркулюючі фібробластоподібні клітини, отримані з кісткового мозку). стовбурові клітини) і клітини-попередники, отримані з кісткового мозку, такі як адипогенні клітини-попередники [4]. Міофібробласти можуть бути активовані за допомогою кількох різних стимулів, таких як паракринні сигнали від імунних клітин, аутокринні фактори, що виділяються міофібробластами, і асоційовані з патогенами молекулярні структури (PAMPS), створені патогенними мікроорганізмами, які взаємодіють з рецепторами розпізнавання образів (PPR, наприклад, толл-подібні). рецептори (TLR)) на фібробластах [5].

Переломна точка, при якій репаративний процес більше не в змозі впоратися з ушкодженням і порушується регуляцією, отже вступаючи у фіброзний шлях, невідома. Проте загальновизнано, що як тільки фібриногенні шляхи активуються, процес входить у порочне коло, де навіть структурні зміни фіброзних тканин самі по собі є живильниками подальшої фіброзної відповіді шляхом регулювання диференціації, рекрутингу, проліферації та активації ECM-продукують міофібробласти [6].
Переломна точка, при якій репаративний процес більше не в змозі впоратися з ушкодженням і порушується регуляцією, отже вступаючи у фіброзний шлях, невідома. Проте загальновизнано, що як тільки фібриногенні шляхи активуються, процес входить у порочне коло, де навіть структурні зміни фіброзних тканин самі по собі є живильниками подальшої фіброзної відповіді шляхом регулювання диференціації, рекрутингу, проліферації та активації ECM-продукують міофібробласти [6].
Незалежно від початкового тригера, вроджені та адаптивні ланки імунної системи відіграють важливу роль у виникненні та прогресуванні фіброзної відповіді, і було визначено кілька різних імунорегуляторних шляхів [7]. Тим не менш, кілька доказів вказують на інші незалежні від імунітету механізми, що запускають фіброзні процеси, і що запалення може навіть бути необхідним для реверсії прогресуючого фіброзу [8,9]. Такі дані проливають світло на відсутність успіху антифіброзної терапії, націленої на запальні процеси, і припускають, що слід досліджувати різні шляхи.
Останніми роками зростає інтерес до ролі кишкової мікробіоти у фіброзних процесах. Кишкова мікробіота складається з приблизно 100 трильйонів бактерій приблизно 1000 різних видів, які в здорових умовах підтримують симбіотичні стосунки з господарем, виконуючи важливі та складні функції в метаболізмі та імунітеті [10].
Зміни кишкової бактеріальної популяції в бік патологічного фенотипу - дисбіозу - можуть призвести до накопичення токсичних сполук, а саме уремічних токсинів, і до виснаження корисних продуктів (таких як коротколанцюгові жирні кислоти (SCFA)) [11,12]. ]. Дисбіотичний стан часто пов’язаний із порушенням цілісності кишкового бар’єру, полегшенням транслокації бактерій і бактеріальних продуктів у циркуляцію та індукцією системної активації імунної та запальної відповідей, які можуть прямо чи опосередковано спричинити пошкодження тканин [13]. Вважається, що у генетично сприйнятливих господарів порушення регуляції взаємодії між мікробіотою та імунітетом сприяє виникненню та прогресуванню багатьох імуноопосередкованих розладів [13]. Зростаюча кількість даних висвітлює дисбактеріоз кишечника як головний стимулятор патогенезу захворювання, що є внутрішнім зв’язком із розвитком фіброзу в кількох органах (рис. 1).
Цей огляд має на меті підсумувати роль кишкової мікробіоти у розвитку та прогресуванні фіброзу в різних органах, таких як кишечник, печінка, нирки, легені та серце, а також надати оновлену інформацію про поточні стратегії, спрямовані на кишечник. мікробіома в лікуванні фіброзних захворювань.
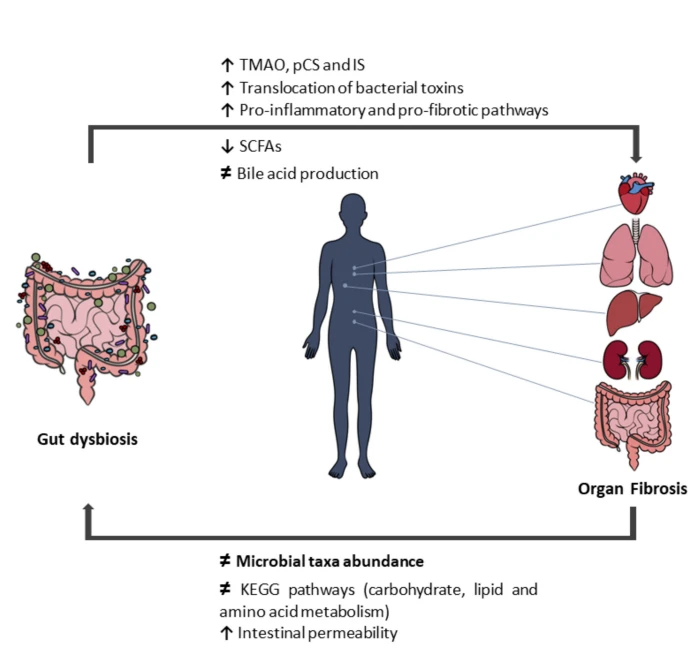
Рисунок 1. Дисбактеріоз кишечника та фіброз органів. ТМАО, N-оксид триметиламіну; pCS, п-крезилсульфат; IS, індоксилсульфат; SCFA, коротколанцюгові жирні кислоти; KEGG, Кіотська енциклопедія генів і геномів. ↑ збільшився; ↓ зменшився;=змінено.
2. Фіброз кишечника
Хронічне запаленнявиявляється основною подією, що запускає фіброгенез кишечника, через рекрутинг та активацію мезенхімальних клітин [14]. Запалення, пов’язане з кишковим фіброзом, може виникати набагато серйозніше, ніж при фіброзі печінки, нирок або легенів [15,16], як, наприклад, при запальних захворюваннях кишечника (ВЗК). Незважаючи на те, що кишечник демонструє вражаючу здатність до повної регенерації після короткочасних уражень (інфекцій, гострої пептичної виразки тощо), за наявності безперервного сильного запалення мезенхімальні клітини (у формі фібробластів, міофібробластів або клітин гладкої мускулатури) ) безперервно активуються, продукуючи надмірну ECM і призводячи до утворення фістул або стриктур з можливою кишковою непрохідністю [15]. На сьогоднішній день не існує фармакологічної терапії, яка була б ефективною для зворотного розвитку кишкового фіброзу; тому глибше розуміння механізмів кишкового фіброзу є актуальним у пошуках інноваційних стратегій.
Розуміння ролі кишкового мікробіому в патогенезі кишкового фіброзу почало розгадуватися в IBD, найбільш широко вивченому захворюванні, яке глибоко пов’язане з розвитком кишкового фіброзу. IBD включає виразковий коліт і хворобу Крона. При хворобі Крона кишковий фіброз є частим ускладненням, яке може призвести до потовщення стінки кишки, стриктур і стенозу через загальне запалення, спричиняючи ремоделювання всієї стінки кишки, пов’язане з посиленим відкладенням компонентів ECM [17,18]. Нещодавно було виявлено, що при виразковому коліті ініціювання фіброзу пов’язане з укороченням і жорсткістю товстої кишки внаслідок накопичення ВКМ у слизовому та підслизовому шарах, а також із запаленням і руйнуванням епітеліального шару через пошкодження щільного з’єднання [ 19,20].
Зв’язок між мікробіомом кишківника та кишковим фіброзом був виявлений у ВЗК, з одного боку, тому що ці пацієнти продемонстрували дисбіотичну та прозапальну кишкову мікробіоту [21], а з іншого боку, у безбактерійних тваринних моделях коліту або у пацієнтів із хворобою Крона, які проходили антибіотерапію, у яких було виявлено відсутність або зменшення запалення кишечника [22]. Крім того, було показано, що адгезивно-інвазивна Escherichia coli (AIEC), патотип E. coli, і серовар Salmonella enterica Typhimurium (S. Typhimurium) індукують запалення (через підвищену імунну відповідь Т-хелпера (TH) 1 і TH17) при ЗЗК. на тваринних моделях, що призводить до подальшого розвитку фіброзу [23–26]. Крім того, і подібно до того, що спостерігається у пацієнтів із хворобою Крона, у мишей, інфікованих AIEC, спостерігалося велике відкладення ECM разом із вищими рівнями експресії колагену типів I/III та посиленою експресією профіброзних медіаторів, таких як трансформуючий фактор росту{ {10}} (TGF- 1), фактор росту сполучної тканини та інсуліноподібний фактор росту I (IGF-I) [26]. Відповідно до цього, у пацієнтів із хворобою Крона штами AIEC асоціювалися саме зі слизовою оболонкою клубової кишки та припускали, що вони локально викликають ініціацію або збереження запального захворювання [27].
В даний час деякі механізми та молекули, пов’язані з мікробіомом кишечника, вже визнані залученими в патогенез кишкового фіброзу. Відомо, що бактеріальні ліпополісахариди (ЛПС), також відомі як ендотоксини, присутні у зовнішній структурі клітинної стінки грамнегативних бактерій, сприяють профібротичній активації кишкових фібробластів із збільшенням ядерного фактора-κB (NF-κB)-light. -ланцюг-підсилювач активності промотору активованих В-клітин і скорочення колагену [28]. Флагелін, структурний білок бактеріального джгутика, індукував експресію рецептора інтерлейкіну (IL)-33 ST2 в кишковому епітелії мишей, колонізованих спільно з AIEC та ослабленим штамом S. Typhimurium, що, у свою чергу, посилювало IL-33 сигналізував і сприяв розвитку кишкового фіброзу [24,29].
Нещодавно Piotrowska та її колеги запропонували [19] як багатообіцяючий кандидат для профілактики IBD та його важкі ускладнення, такі як кишковий фіброз, враховуючи, що вісь Nrf2/Keap1, як було показано, впливає на виробництво компонентів ECM, включаючи колаген і TGF- 1 у кишечнику. Зокрема, кишкові бактерії, їх компоненти (такі як ЛПС) або метаболіти (такі як уролітин А) активують шлях Nrf2 [19, 30–33].
Інший цікавий механізм, що пов’язує кишковий фіброз і кишкову мікробіому, був описаний Джейкобом та його колегами [34], які виявили, що кишковий фіброз і активація фібробластів, опосередкована цитокіном 1A, подібним фактору некрозу пухлини (TNF-L1A), і лігандом фактора некрозу пухлини. член надродини 15 (TNF-SF15) залежать від конкретних мікробних популяцій і не залежать від запалення. По-перше, вони продемонстрували, що профіброзний і запальний фенотип, спричинений надмірною експресією TNF-L1A, скасовується за відсутності резидентної мікробіоти. Потім трансплантація безбактерійних мишей дикого типу та TNF L1A-трансгенних фекалій (через зонд) з випорожненнями мишей, вільних від специфічних патогенів, і здорового донора людини показала, що відновлення за допомогою мікробіоти мишей, вільних від специфічних патогенів, але не здорової людини-донора, призвело до збільшення відкладення колагену в кишечнику та активації фібробластів у трансгенних мишей TNF-L1A. Мікробні популяції, що викликають фіброз, були ідентифіковані в сліпій кишці як муколітичні бактерії, такі як види Mucispirillum schaedleri, рід Ruminococcus і рід Anaeroplasma, а також у клубовій кишці, такі як роди Streptococcus і Lactobacillus. Навпаки, представники роду Oscillospira та Coprococcus у сліпій кишці, а також Faecalibacterium prausnitzii та представники роду Bacteroides у клубовій кишці негативно корелювали з фіброзом. Крім того, in vitro деякі штами бактерій, які позитивно корелювали зі ступенем фіброзу, сприяли міграції фібробластів і експресії колагену, тоді як інші штами, які негативно корелювали з початком фіброзу, ні. Цікаво, що жодне гістологічно значуще запалення сліпої кишки не супроводжувалося підвищеним відкладенням колагену сліпої кишки за специфічних мікробних умов, вільних від патогенів, що підкреслює важливість TNF-L1A як профіброзного медіатора, який може діяти незалежно від його прозапальних ефектів. Підсумовуючи, це відповідне дослідження вказує на існування унікальних профіброзних медіаторів, які керуються або цитокінами, або мікробіомами (або обома).
Підтверджуючи результати Джейкоба та його колег [34], когорта дітей із хворобою Крона з когорти RISK (Риск Стратифікація та ідентифікація імуногенетичних і мікробних маркерів швидкого прогресування захворювання у дітей з хворобою Крона) показала, що бактерії роду Ruminococcus беруть участь у структуруванні ускладнень. Крім того, виявлено, що таксони, що належать до роду Veillonella, також мають підвищену кількість проникаючих ускладнень, що свідчить про диференційовані мікробні популяції в різних фенотипах захворювання [35].
Окрім ВЗК, є докази щодо ролі кишкової мікробіоти у виникненні фіброзу при радіаційно-індукованому пошкодженні кишечника [36]. Чжао та його колеги [36] показали, що схеми попереднього лікування антибіотиками покращили здатність до відновлення мікробіоти кишечника мишей після опромінення. Ця попередня обробка антибіотиком у мишей ефективно знижувала вміст ЛПС, пригнічувала сигнальний шлях TLR4/MyD88/NF-κB і регулювала поляризацію клітин макрофагів у клубовій кишці, знижувала регуляцію TGF- 1 фосфорильованих Smad-3 і SMA рівні білка та підвищена експресія білка Е-кадгерину. Підсумовуючи, Чжао та його колеги [36] припускають, що попереднє лікування антибіотиками може значно підвищити рівень виживаності та пом’якшити пошкодження кишечника після опромінення шляхом зменшення запалення та запобігання фіброзу кишечника. Коротше кажучи, є кілька аргументів, що вказують на роль кишкового мікробіому в патогенезі кишкового фіброзу, безпосередньо або через запалення. З цієї причини модуляція кишкового мікробіому (як обговорювалося в розділі 8) може становити цінний терапевтичний інструмент у лікуванні фіброзу кишечника.
Вісь кишечник–печінка включає двонаправлену взаємодію/шлях зв’язку між шлунково-кишковим трактом і печінкою через жовчовивідні шляхи, ворітну вену та системний кровообіг, що забезпечує транспортування продуктів, отриманих із кишечника, безпосередньо до печінки, де вони впливають на кілька печінкових функції та зворотний шлях печінки до кишечника, де він контролює метаболічні функції та впливає на цілісність кишкового бар’єру та склад мікробіоти [38]. Ця взаємозалежність пояснює вплив зміненого мікробіому кишечника (кишковий дисбактеріоз) і порушення кишкового бар’єру на посилення портального припливу бактерій, бактеріальних фрагментів і продуктів їх життєдіяльності до печінки [39]. Транслоковані мікроби та молекули потім активують PPR на клітинах печінки, стимулюючи вироблення запальних цитокінів і синтез ECM зірчастими клітинами печінки, які сприяють хронічному запаленню та прогресуючому фіброзу [40].
Останні дані продемонстрували зв’язок між дисбактеріозом кишечника та неалкогольною жировою хворобою печінки (НАЖХП), хоча причинно-наслідковий зв’язок ще належить встановити [41]. У пацієнтів з НАЖХП спостерігається зміна складу мікробіоти кишечника відповідно до стадії фіброзу. Використовуючи секвенування 16S рРНК, Boursier et al. [42] виявили більшу чисельність класу Bacteroidetes і меншу кількість роду Prevotella у пацієнтів з НАСГ, агресивною формою НАЖХП, яка включає запалення, гепатоцелюлярне пошкодження, стеатоз і фіброз. Серед цих пацієнтів (тобто з НАСГ) ті з вищим фіброзом (стадія 2 або вище) також продемонстрували більшу кількість представників роду Ruminococcus [42]. Лумба та ін. [43], використовуючи повногеномну метагеноміку, виявили підвищену чисельність видів Escherichia coli та Bacteroides vulgatus у пацієнтів з НАЖХП із прогресуючим фіброзом. Подібним чином, більша кількість представників роду Escherichia спостерігалася у дітей із ожирінням і НАСГ порівняно з дітьми з ожирінням без НАСГ [44]. Однак нещодавно Schwimmer та ін. [45] показали, що висока кількість Prevotella copri була пов’язана з більш важким фіброзом у дітей з НАЖХП. Існує відсутність узгодженості між дослідженнями, що можна пояснити великою варіативністю дизайну дослідження та відбору популяції, а також різними географічними умовами та моделями харчування [41]. Крім того, різні фенотипи НАЖХП можуть виникати внаслідок різних ознак мікробіома хазяїна відповідно до його генетичної схильності або факторів навколишнього середовища [39].
Тим не менш, крім змін у складі мікробіому, при НАЖХП були продемонстровані зміни функціональної здатності мікробіому кишечника. Коли функціональний профіль кишкової мікробіоти був передбачений за допомогою біоінформатики, було виявлено значні зміни в метаболічній функції кишкової мікробіоти в більш серйозних ураженнях НАЖХП (НАСГ і значний фіброз), головним чином впливаючи на шляхи Кіотської енциклопедії генів і геномів (KEGG). пов'язані з метаболізмом вуглеводів, ліпідів і амінокислот [42]. Крім того, у педіатричних пацієнтів з НАСГ спостерігалися підвищені концентрації етанолу в сироватці крові, швидше за все, з джерела кишкової мікробіоти, яка збагачена бактеріями, що продукують спирт (наприклад, E. coli) [44]. Це може бути фактором ризику прогресування захворювання, оскільки роль метаболізму алкоголю в утворенні активних форм кисню добре встановлена, що потім впливає на запалення печінки [44].
Як і при НАЖХП, було продемонстровано, що кишковий дисбактеріоз є важливою ознакою алкогольної хвороби печінки (АЛП). Під час розвитку та прогресування ГНЗ відбуваються зміни в структурі, складі та функції кишкового мікробіому [40]. Хронічне вживання алкоголю спричиняє зміни в таксономічному складі кишкового мікробіому та підвищує циркулюючі рівні LPS, ймовірно, через підвищення проникності кишечника, який потім накопичується в печінці та активує PPR, що призводить, як уже наголошувалося, до виробництва запальних цитокінів і активації зірчастих клітин печінки, які потім посилять експресію ECM [40,46]. Крім того, було показано, що тяжкість АЛД пов’язана зі ступенем кишкового дисбактеріозу [47]. Пацієнти з важким алкогольним гепатитом містили більшу кількість біфідобактерій, стрептококів і ентеробактерій і меншу кількість представників роду Atopobium порівняно з пацієнтами з великим споживанням алкоголю, але без гепатиту [47]. Крім того, важкий фенотип міг передаватись від пацієнтів до мишей через трансплантацію фекальної мікробіоти [47]. Ці тварини продемонстрували підвищену кишкову проникність, що призвело до посилення бактеріальної транслокації, а також зменшення похідних жовчних кислот, що, у свою чергу, могло вплинути на ефективність метаболізму алкоголю [47].
Цироз, пізня стадія фіброзу та екстремальний прояв хронічного ураження печінки пов’язані з вираженим порушенням кишкового бар’єру, що відповідає прогресуванню захворювання, яке відбувається з мікробною транслокацією. Транслоковані бактерії, серед яких домінує тип Proteobacteria, є у великій кількості в ворітній вені, печінці та периферичній крові пацієнтів з декомпенсованим цирозом і пов’язані з посиленням системного запалення [48]. Фізіопатологічний механізм, який бере участь у таких ускладненнях, як печінкова енцефалопатія та спонтанний бактеріальний перитоніт, суворо пов’язаний з транслокацією кишкових бактерій або їх продуктів у системний кровотік [49]. Що стосується складу мікробіома, нещодавно метагеномні методи були використані для характеристики фекального мікробіому при цирозі печінки, демонструючи зменшення різноманітності та надмірний ріст потенційно патогенних таксонів, що належать до родин Enterococcaceae, Staphylococcaceae та Enterobacteriaceae, а також зменшення кількості потенційно корисних або автохтонних таксонів, а саме ті, що належать до родин Lachnospiraceae та Ruminococcaceae [50,51]. Знижена секреція жовчної кислоти, про яку повідомляють при цирозі, може сприяти надмірному росту цих патогенних бактерій [52]. Відмінною рисою цирозу є інвазія нижніх відділів кишкового тракту мікроорганізмами орального походження, такими як бактерії з родів Veillonella та Streptococcus [50].
Як показують нещодавні дані, незалежно від основної етіології, сам фіброз печінки зазвичай супроводжується дисбактеріозом кишечника [53]. Разом із серйозним порушенням кишкового бар’єру кишковий дисбактеріоз із надмірним розростанням потенційно патогенних бактерій стимулює запальні імунні реакції печінки через портальну доставку PAMPs. Ці PAMP розпізнаються PPR, такими як TLR та нуклеотид-зв’язуючі доменоподібні рецептори олігомеризації (NOD-NLR), на поверхні зірчастих клітин печінки, гепатоцитів або імунних клітин [54]. Таким чином, фіброгенез зірчастих клітин печінки може запускатися прямо або опосередковано через запальні сигнали, що виробляються сусідніми клітинами [54]. Крім того, змінений мікробіом також призводить до кишкової декон’югації жовчних кислот і виробництва вторинних жовчних кислот, які пригнічують сигналізацію рецептора фарнезоїду-X [39]. Передача сигналів рецептора фарнезоїду-X надає захисну дію на властивості епітеліального бар’єру кишечника, і тому його придушення сприяє руйнуванню кишкового бар’єру [55], що може сприяти увічненню ураження печінки та стійкій активації зірчастих клітин, які потім призведе до порушення балансу між відкладенням і розчиненням ECM, викликаючи прогресуючий фіброз печінки.
На завершення, хоча зараз визнано, що пошкодження печінки та фіброз можуть бути результатом взаємодії між кишковою мікробіотою та печінкою та імунними клітинами господаря, необхідні подальші дослідження, щоб краще зрозуміти цю взаємодію для майбутніх цільових стратегій мікробіома.